El valor más grande de un profesional es su potencial de hacer la diferencia y usarlo para sumar en su ámbito de acción.
Autoras: Mónica Velasco, Lourdes Molina y Michelle Martínez 16 OCT 2026
Del desarrollo a la obtención del registro sanitario hay un salto cuántico que involucra 5 hitos que forman parte de la Estrategia Regulatoria y están presentes en el Ciclo de Vida de un Medicamento.
Hito No. 1: Desarrollo del medicamento en un Marco de Calidad por Diseño (QbD)
Es altamente recomendable que los medicamentos y sus procesos de fabricación sean diseñados y desarrollados conforme a los principios de “Quality by Design” (QbD) referidos en la guía ICH Q8 y en alineación con los requerimientos de la NOM-059-SSA1 (Buenas Prácticas de Fabricación de Medicamentos) y las directrices aplicables de la Farmacopea de los Estados Unidos Mexicanos (FEUM). Los elementos principales de este modelo comprenden:
- El Perfil de Calidad Objetivo del Producto (QTPP): Identificación de los Atributos Críticos de Calidad (CQAs).
- Diseño del Producto: Identificación de los Atributos Críticos de los Materiales (CMAs).
- Diseño del Proceso: Identificación e ingeniería de los Parámetros Críticos del Proceso (CPPs).
- Vinculación: Correlación directa de los CMAs y CPPs con los CQAs.
- Estrategia de Control: Especificaciones del producto, materiales y excipientes, así como controles para cada etapa del proceso de fabricación (incluyendo Tecnología Analítica de Procesos o PAT).
- Capacidad del Proceso y Mejora Continua: Gestión y reducción de la variabilidad durante todo el ciclo de vida.
Hito No. 2: Ciclo de Vida del Proceso, Transferencia y Consideraciones Regulatorias
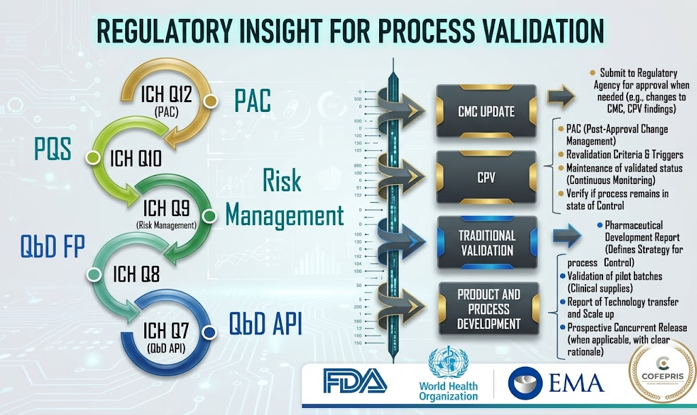
El conocimiento obtenido en la fase de diseño y desarrollo del proceso, en conjunto con las herramientas de QbD (evaluación de riesgos, modelado, diseño de experimentos, análisis de datos y PAT) aplicados durante la fabricación de lotes piloto, la transferencia de tecnología y el escalamiento a tamaño comercial, completan el ciclo de desarrollo. Dicha información sirve de punto de partida para construir el protocolo de validación del proceso y, subsecuentemente, el programa de Verificación Continua del Proceso (VCP / CPV) conforme a la guía ICH Q10.
Las tres etapas de la validación de procesos dependen intrínsecamente de estudios de gestión de riesgos de calidad (ICH Q9 R1), con el fin de mantener el proceso de fabricación en estado de control continuo. Cabe destacar que los estudios de estabilidad (tanto acelerada como a largo plazo) derivados de la fabricación de lotes piloto y de validación generan datos de alto valor sobre el comportamiento del producto y la integridad del sistema contenedor-cierre en sus condiciones de almacenamiento durante su vida de anaquel.
En el contexto internacional y local:
- Para algunas agencias regulatorias, la validación de los lotes piloto antecede a la transferencia de tecnología y al escalamiento.
- Sin embargo, existen consideraciones regulatorias en las que se requiere la validación de 1 o 2 lotes a escala comercial (como la EMA).
- Liberación Concurrente: La validación del proceso debe realizarse de forma prospectiva. La opción de liberación concurrente de los lotes de validación queda estrictamente permitida únicamente cuando los productos son de demanda limitada, poseen vidas medias cortas o se atraviesa por una emergencia sanitaria oficial.
Hito No. 3: Verificación Continua y Mantenimiento del Estado Validado
El mantenimiento del Estado Validado se logra a través de la Verificación Continua del Proceso (VCP), la cual involucra una evaluación estadística continua de tendencias para observar variaciones y asegurar que el proceso se mantenga o regrese a su estado de control mediante la adecuada gestión de desviaciones y no conformidades (ICH Q10).
La variabilidad también se detecta y monitorea mediante la evaluación integrada de:
- Quejas relacionadas con el producto.
- Variaciones en el rendimiento de producción.
- Anomalías o hallazgos detectados durante la revisión de expedientes de lote (Batch Records).
- Registros de recepción de insumos y materias primas.
- Reportes de eventos adversos, Farmacovigilancia y Tecnovigilancia.
- Eventos de mantenimiento correctivo en equipos e instalaciones.
- Eventos o desviaciones en la calibración de instrumentos.
- Entre otros.
El mantenimiento del estado validado debe documentarse formalmente e incluir una conclusión clara (ICH Q10):
- El proceso mantuvo su estado validado.
- El proceso requiere revalidación parcial.
- El proceso requiere revalidación total.
Hito No. 4: Gestión de Cambios, Actualización del CMC e Integridad de Datos (FEUM / ALCOA+)
Los procesos y productos experimentan modificaciones o mejoras a lo largo de su ciclo de vida (ICH Q10). Mientras mayor sea el conocimiento científico de la etapa de diseño, más sencillo será verificar y fundamentar el Espacio de Diseño (los rangos normales de operación que puede manejar el proceso), permitiendo evaluar con precisión el impacto sobre el Estado Validado y la calidad del producto:
- Dentro del Espacio de Diseño: Cuando los cambios no exceden el espacio de diseño prefijado, el cambio se documenta mediante el sistema de Control de Cambios local, se implementa y se reporta en la Revisión Anual de Producto (RAP / ICH Q10).
- Fuera del Espacio de Diseño: Si el cambio rebasa el espacio de diseño, es necesario documentar el cambio (ICH Q10), revalidar parcial o totalmente el proceso y, cuando aplique, solicitar autorización previa de modificación a la agencia regulatoria (COFEPRIS o autoridad equivalente).
Estos procesos involucran la generación y análisis de un gran volumen de datos cuyas conclusiones se plasman en la sección de Química, Fabricación y Control (CMC) (Módulo 3 del Formato CTD), el cual debe mantenerse actualizado (ICH Q12).
En este punto, adquiere especial relevancia la observación de la FEUM, el Suplemento para Establecimientos dedicados a la venta y suministro de medicamentos y demás insumos para la salud de la FEUM y de la NOM 059 SSA1 2015, respecto a Gobernanza e Integridad de Datos. Toda la información técnica y analítica generada en la validación debe cumplir rigurosamente con los principios ALCOA+ (Atribuibles, Legibles, Contemporáneos, Originales, Exactos, Completos, Consistentes, Perdurables y Disponibles), garantizando la trazabilidad total tanto en registros en papel como en sistemas computarizados GxP (Audit Trail).
Figura 1
Hito No. 5: La trazabilidad de la información regional con la información incluida en el CTD
Tanto en un nuevo registro como en una modificación mayor a las condiciones de un registro ya otorgado, los funcionarios de COFEPRIS verifican la trazabilidad que existe entre la información regional asociada a los lotes de estabilidad y la información presentada en el CTD. Existen algunas diferencias en la revisión de un medicamento proveniente de un proceso de desarrollo y un medicamento importado. A continuación, se incluyen los caminos de revisión para cada uno.
A. Medicamentos desarrollados en México
Los dictaminadores basan su evaluación en la revisión integral de:
- Informe de Desarrollo Farmacéutico: Incluye la estrategia de control obtenida de los datos de lotes de estabilidad acelerada (3 meses) y a largo plazo (6 meses).
- Órdenes de fabricación de los lotes de estabilidad.
- Especificaciones de materias primas, materiales de envase y producto terminado.
- Métodos analíticos y reportes de validación analítica (cuando no sean farmacopéicos).
- Certificados de análisis de materias primas y materiales emitidos por el proveedor y fabricante de los lotes de estabilidad.
- Certificados analíticos de los lotes de estabilidad.
- Estudios de intercambiabilidad o conclusiones de estudios clínicos (según aplique) realizados con los lotes de estabilidad.
- Plan de Manejo de Riesgos de Farmacovigilancia.
- Certificado de Cumplimiento de Buenas Prácticas de Fabricación (CBPF) del fabricante del principio activo (API) y del producto para los estudios clínicos.
- Proyectos de marbete (etiquetado).
- Reporte de validación del proceso de los lotes de escala comercial.
B. Medicamentos importados
En los productos de importación, la evaluación profundiza en:
- Informe de Desarrollo Farmacéutico.
- Reportes de transferencia y escalamiento.
- Especificaciones de materias primas, materiales y producto terminado.
- Reporte de validación de proceso.
- Reportes de validación de métodos analíticos de materias primas, materiales y producto terminado (cuando no sean farmacopéicos).
- Órdenes de fabricación de los lotes de validación.
- Estudios de estabilidad acelerada (3M) y a largo plazo (6M) de los lotes de validación.
- Certificados de análisis de materias primas y materiales del proveedor y del fabricante de los lotes de estabilidad.
- Certificados de análisis de los lotes de validación.
- Proyectos de marbete.
- Resultados de intercambiabilidad o estudios clínicos. La trazabilidad se realiza con los lotes de estabilidad utilizados en las pruebas de intercambiabilidad o estudios clínicos.
- Reporte Periódico de Seguridad (RPS).
- Certificado de Cumplimiento de Buenas Prácticas de Fabricación (CBPF) del fabricante del API y del producto terminado.
Los evaluadores cruzan esta documentación para verificar que el proceso y su estrategia de control estén alineados con las especificaciones del producto y las condiciones de almacenamiento del marbete. Los estudios de estabilidad confirman que la fórmula y el sistema contenedor-cierre mantengan su integridad y calidad a lo largo de la vida de anaquel.
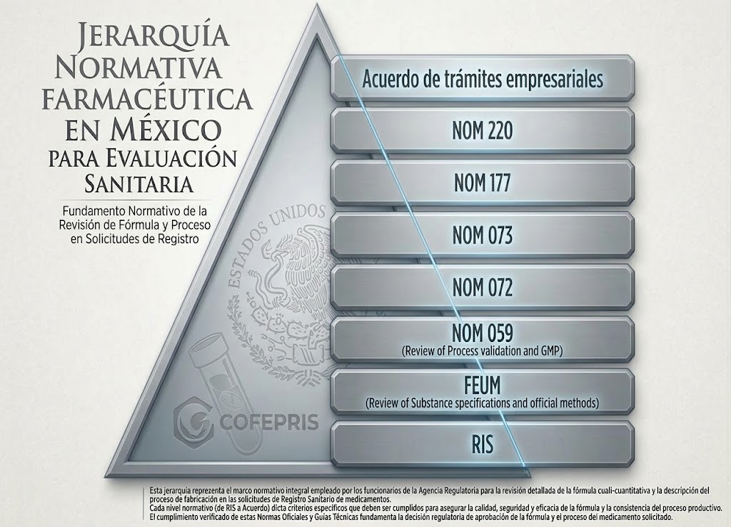
La figura 2 muestra el fundamento normativo de la revisión de la fórmula y el proceso que hacen los funcionarios de la Agencia Regulatoria cuando evalúan la solicitud del Registro Sanitario de un medicamento.
Figura 2
Conclusiones
Es posible concluir que la calidad en el desarrollo del producto y el diseño del proceso es preponderante para ejecutar estudios de validación y verificación continua que garanticen procesos bajo estado de control, capaces de entregar productos que cumplan consistentemente con sus atributos de calidad, seguridad y eficacia.
Asimismo, la obtención y mantenimiento del Registro Sanitario dependen de la robustez de la estrategia de control y de su alineación con los Atributos Críticos de Calidad (CQAs) dentro de un Espacio de Diseño bien caracterizado. Finalmente, la vigencia del Certificado de Buenas Prácticas de Fabricación (CBPF) y la agilidad regulatoria ante COFEPRIS para manejar los cambios con impacto en las condiciones autorizadas en el registro sanitario, se fundamentan en la gestión eficaz del Sistema de Calidad Farmacéutica (ICH Q10), la Gestión de Riesgos de Calidad (ICH Q9) y el cumplimiento de los estándares de Integridad de Datos establecidos en la FEUM.
Contacto y Servicios Profesionales 📞🤝
Si deseas profundizar en este tema o requieres apoyo para implementar la Verificación Continua 📉, adaptar tus procesos a los requerimientos de la FEUM y sus suplementos 📖 según sea tu establecimiento, o estructurar tus expedientes técnicos de validación, contamos con:
- 🎓 Cursos y Capacitación Corporativa:
- Pregunta por nuestro Curso Cerrado de Validación de Procesos y Verificación Continua 🏭 o nuestro programa de especialización para la formación de profesionales en validación 🏅
- 💡 Asesoría y Consultoría Especializada:
- Contáctanos en 📧 contacto@pharmaclims.com
- ☎️ Atención Directa:
- 👩🔬 QFB. Lourdes Molina: +52 55 2864 9003
- 👨🏫 Ing. Jesús Quintana: +52 55 3989 2647
- 📩 Newsletter:
- Suscríbete a La Gaceta del Concejal 📰 (nuestro boletín quincenal).
- 🌐 Redes y Web:
- Visita nuestro perfil institucional en LinkedIn 🔗(Pharma CLIM Services) y nuestra plataforma web en www.pharmaclims.com.